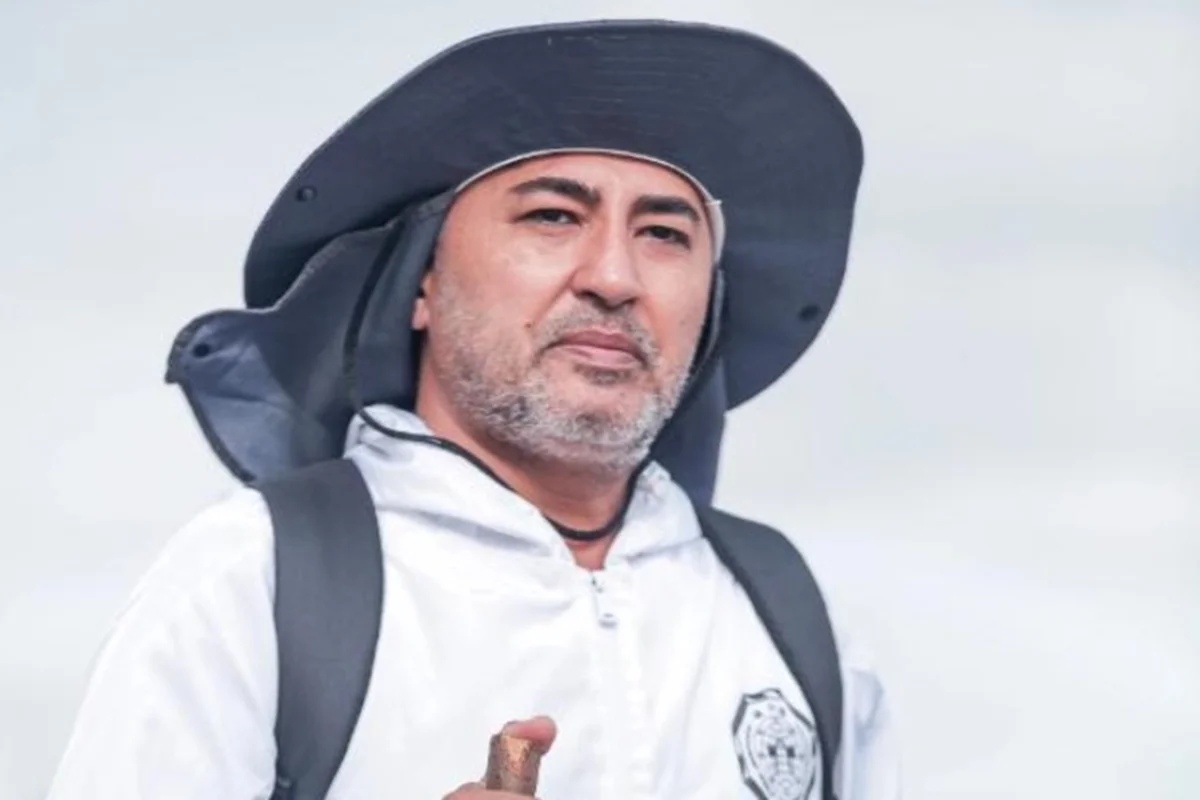
Cristiano Luiz de Carvalho, de 45 anos, vive há anos sob a sombra da esclerose lateral amiotrófica (ELA), uma doença neurológica progressiva que destrói as células responsáveis pelo controle dos músculos. Sua história é marcada por perdas familiares significativas: ao todo, 20 parentes de sua linhagem faleceram em decorrência da doença, enquanto outros 27 tiveram confirmação de mutação genética relacionada ao transtorno, incluindo sua mãe e três irmãos. Os dois filhos de Cristiano ainda não passaram por testes genéticos para identificar se carregam a mesma alteração.
Desde 2019, Cristiano busca compreender as causas das mortes na família e, após três anos de investigações, em fevereiro de 2022, realizou um exame genético que revelou a presença da mutação no gene SOD1, ligado à manifestação da doença. A revelação foi um momento difícil, especialmente ao comunicar a seus familiares que também eram portadores da alteração genética. “O mais difícil de tudo isso foi falar para minha família que eu era positivo”, recorda.
A ELA é uma doença que compromete progressivamente as células nervosas responsáveis pelo controle dos músculos, levando à perda de funções essenciais como andar, falar, engolir e respirar. Segundo o neurologista Paulo Sgobbi, diretor médico do PSEG Centro de Pesquisa Clínica, existem diferentes causas genéticas associadas à enfermidade, sendo que alterações no gene SOD1 podem ser transmitidas de geração em geração, resultando em quadros de maior agressividade.
Cristiano começou a perceber os primeiros sinais entre setembro e outubro de 2024, inicialmente apresentando fadiga intensa e cãibras pelo corpo. Em 2025, após acompanhamento médico e exames específicos, recebeu o diagnóstico de que a doença se manifestava. A notícia trouxe um impacto emocional profundo, uma vez que ele já tinha conhecimento da história familiar, mas agora enfrentava uma condição confirmada. “Começou a cair a ficha. Você tem sonhos, objetivos, muita coisa pela frente”, relata.
De acordo com Sgobbi, pessoas com a mutação no gene SOD1 podem permanecer anos sem sintomas ou nunca desenvolver a doença, reforçando a importância do acompanhamento médico especializado para familiares que conhecem a presença da alteração genética. Nesse contexto, Cristiano passou a integrar uma pesquisa clínica e iniciou o uso da tofersena, medicamento desenvolvido especificamente para tratar a ELA relacionada a mutações no gene SOD1. A terapia atua na redução da produção da proteína SOD1, que, em certas alterações genéticas, exerce efeito tóxico sobre os neurônios motores.
A administração do medicamento é realizada por punção lombar, procedimento que inicialmente causou dores, fraqueza e outros efeitos adversos nas primeiras doses. Atualmente, na 15ª aplicação, Cristiano relata uma diminuição significativa na fadiga, cãibras e fraqueza muscular, o que lhe permitiu, inclusive, retomar a prática de correr. Contudo, o neurologista destaca que essa melhora não indica regeneração de neurônios já destruídos, mas possivelmente uma recuperação parcial de funções de células ainda vivas, ao reduzir o mecanismo de lesão. “Conseguir estabilizar uma doença que naturalmente apresenta progressão contínua já representa um resultado extremamente relevante”, afirma Sgobbi.
Segundo a fabricante do medicamento, a Biogen, Cristiano é um dos poucos pacientes que ainda mantém acesso ao tratamento devido ao estágio avançado da doença. A tofersena, contudo, ainda não possui registro oficial no Brasil, tendo seu pedido inicialmente indeferido pela Anvisa em março de 2025. A fabricante aguarda uma resposta a um recurso administrativo para regularizar o uso no país.
Para Cristiano, a preocupação vai além de sua própria condição. Ele possui 27 familiares que já sabem que carregam a mutação genética, além de outros que ainda não foram testados. Após a perda de 20 parentes, ele teme que novos casos surjam enquanto o acesso ao medicamento permanece limitado no Brasil. “Hoje, a minha maior preocupação é que alguém desenvolva a doença dentro desse cenário e a gente não tenha acesso à medicação”, conclui.